Dies ist eine alte Version des Dokuments!
Materialkenngrößen
Reine Polymere
Eine gründliche Kenntnis der Materialparameter und des Materialverhaltens ist von entscheidender Bedeutung, um Ergebnisse zu erzielen. Um das Verhalten der Polymere zu beschreiben, müssen die folgenden Eigenschaften untersucht werden:
Rheologische Materialkenngrößen
Das Fließverhalten von Flüssigkeiten wird durch das Gesetz
$$ \tau = \eta \cdot \dot{\gamma}\tag{1} $$
beschrieben mit:
- \( \tau \) = Schubspannung
- \( \eta \) = Viskosität
- \( \dot{\gamma} \) = Schergeschwindigkeit
Konstante Viskositäten treten bei Polymerschmelzen in der Regel nur bei sehr kleinen und sehr hohen Schergeschwindigkeiten auf. Häufiger zeigen Polymerschmelzen ein pseudoplastisches Verhalten, das mit Hilfe des Potenzgesetzes nach Ostwald und de Waale beschrieben werden kann:
$$\tau = K \cdot \dot{\gamma}^n\tag{2} $$
In dieser Gleichung bedeuten:
- \( K \) = Fließgesetzkoeffizient
- \( n \) = Exponent des Potenzfließgesetzes (n < 1)
In diesem Zusammenhang wird auch von Potenzgesetzflüssigkeiten gesprochen. In doppelt logarithmischer Auftragung der Viskosität über der Schergeschwindigkeit ergibt sich für den Potenzansatz eine Gerade mit der Steigung $ n - 1 $. Die Steigung dieser Geraden ist schergeschwindigkeitsabhängig, daher müssen für den Wert \( n \) immer Schergeschwindigkeitsbereiche angegeben werden. Zudem lässt sich die schergeschwindigkeitsunabhängige Nullviskosität mit dem Potenzfließgesetz nicht beschreiben. Diese Schwierigkeit lässt sich mit dem Carreau-Ansatz beheben.
Das Simulationsprogramm SIGMA bietet zur Beschreibung des rheologischen Verhaltens zwei Ansätze an: den Carreau-WLF (Williams, Landel und Ferry) Ansatz und den Carreau-Arrhenius Ansatz. Diese unterscheiden sich in der Beschreibung der Temperaturabhängigkeit der Viskosität [Mel98]. Diese Unterscheidung wurde eingeführt, um Daten unterschiedlicher Herkunft (CAMPUS, BAY-MAT, VISCOSITY) problemlos und ohne Umrechnung eingeben zu können. Die Auswertung der Viskositätsfunktion mit dem Carreau-Berechnungsprogramm liefert neben der Nullviskosität \( a \), der reziproken Übergangsgeschwindigkeit \( b \) und der Steigung \( c \) die Bezugstemperatur \( T_B \) und die Standardtemperatur \( T_S \). Dies macht die Anwendung des Carreau-WLF Ansatzes für die Berechnungen notwendig:
$$ \eta = \frac{a \cdot a_T}{\left( 1 + b \cdot a_T \cdot \dot{\gamma} \right)^c}\tag{3} $$
Darin bedeuten:
- \( a_T \) = Temperaturverschiebungsfaktor
- \( a \) = Newton’sche Viskosität (Nullviskosität)
- \( b \) = reziproke Übergangsgeschwindigkeit
- \( c \) = Steigung
Die benötigten Carreau-Parameter \( a \), \( b \), \( c \) werden mit Hilfe rheologischer Untersuchungen, z. B. mit einem Hochdruckkapillarrheometer, ermittelt.
Der Temperaturverschiebungsfaktor \( a_T \) kann aus dem Williams-Landel-Ferry (WLF) Ansatz:
$$ \log a_T = \frac{C_1 (T_B - T_S)}{C_2 + T_B - T_S} - \frac{C_1 (T_1 - T_S)}{C_2 + T_1 - T_S}\tag{4} $$
berechnet werden.
Hierbei bedeuten:
- \( T_B \) = Bezugstemperatur
- \( T_1 \) = aktuelle Temperatur
- \( T_S \) = Standardtemperatur, \( T_S = T_G + 50^\circ C \)
- \( C_1 = 8{,}86 \)
- \( C_2 = 101{,}6^\circ C \)
Die WLF-Gleichung ergibt speziell für amorphe Polymere, deren schmelzeflüssiger Zustand bereits wenige Grad oberhalb der Glastemperatur beginnt, eine bessere Beschreibung als der Arrhenius-Ansatz. Hierbei wird angenommen, dass die Segmentbeweglichkeit von Polymeren in der Nähe der Glastemperatur vorwiegend durch das freie Volumen bestimmt wird, das etwa linear mit dem Abstand zur Glastemperatur \( T_G \) ansteigt. Wählt man als Standardtemperatur \( T_S \) eine Temperatur, die etwa \( 50^\circ C \) oberhalb der Glastemperatur \( T_G \) liegt, können die Parameter \( C_1 \) und \( C_2 \) als materialunabhängig angesehen werden [HKP89].
Alternativ dazu kann auch der Ansatz
$$ \log a_T = \frac{C_1 (T_B - T_1)}{C_2 + T_B - T_1}\tag{5} $$
verwendet werden.
Hierbei bedeuten:
- \( T_B \) = Bezugstemperatur
- \( T_1 \) = aktuelle Temperatur
- \( C_1 \), \( C_2 \) = Anpassungskonstanten

Messreihen mit dem Hochdruckkapillarrheometer
Um die benötigten Carreauparameter zu bestimmen, können beispielsweise mit dem Hochdruckkapillarrheometer Wertepaare bestimmt werden, die dann mit einem Carreau-Berechnungsprogramm umgerechnet werden. Hierzu werden die Viskositätswerte mit Hilfe von drei verschiedenen Versuchsreihen bei unterschiedlichen Temperaturen aufgenommen.
In einem Hochdruckkapillarrheometer durchströmt zuvor erwärmtes Material eine Kapillare mit kreis-, kreisring- oder schlitzförmigem Querschnitt. Mit diesem Messverfahren wird der gesamte Bereich praktisch interessierender Viskositäten erfasst. Für niedrigviskose Medien werden dünne lange Kapillare und bei hochviskosen Medien entsprechend hohe Drücke verwendet. Bei der diskontinuierlichen Methode wird der erforderliche Druck durch Fremdgas, Schwerkraft oder mittels Kolben aufgebracht. Der Volumenstrom ist bei der Vorgabe einer konstanten Kolbengeschwindigkeit konstant und die Schergeschwindigkeit aufgeprägt. Der Druckgradient am Einlauf und am Auslauf ist durch Wirbelbildung infolge viskoelastischer Effekte (Bagley-Korrektur), durch Änderung der Strömungsgeschwindigkeit (Hagenbach-Korrektur) und durch Änderung der Reibungsbedingungen an der Wand (Couette-Korrektur) nicht konstant. Um die Viskosität der Polymerschmelze exakt berechnen zu können, wird der Druckgradient mittels zweier Druckaufnehmer nur auf einer bestimmten Länge in der Kapillare gemessen, da dort rheologisch einfache Strömungsverhältnisse herrschen. Die Berechnung der Viskosität erfolgt rechnergestützt.
Thermodynamische Materialkenngrößen
Die Berechnung des Aufschmelzverhaltens und der Temperaturentwicklung in strömenden Kunststoffschmelzen erfordert die genaue Kenntnis des thermodynamischen Werkstoffverhaltens [HKP89]. Die thermodynamischen Zustandsgrößen sind prinzipiell druck-, und temperaturabhängig und weisen dabei im Feststoff- und Schmelzeverhalten ein unterschiedliches Stoffverhalten auf. Die im Programm SIGMA benötigten Daten, wie Kristallitschmelz- bzw. Glasübergangstemperatur, spezifische Wärmekapazität und spezifische Enthalpie, können mit der DSC (Difference Scanning Calorimetry)-Analyse ermittelt werden.
Allgemeines zur DSC-Analyse
Das Prinzip beruht auf der Messung des Wärmestroms zwischen einer Probe und einer Vergleichssubstanz in einem Zwillingskalorimeter. Die Probe und Referenz werden symmetrisch zueinander angeordnet, so dass die Temperaturdifferenz gleich Null ist. Viele chemische und physikalische Umwandlungen, wie Schmelzen, Kristallisieren, Oxidieren oder Zersetzen eines Stoffes, sind mit einer Wärmeströmung verbunden, d.h. es treten Enthalpieänderungen auf. Diese werden mit der DSC-Analyse bezüglich ihrer Lage im Temperaturbereich und ihrer kalorimetrischen Größe erfasst. Es lassen sich vor allem die spezifische Wärme und Enthalpie als Temperaturfunktion schnell und einfach bestimmen. Das zugrunde liegende Messprinzip wird Differenz-Wärmestrom-Kalorimetrie genannt und ist nachstehend schematisch dargestellt.

Über einen als Wärmewiderstand ausgebildeten Messfühler fließt ein Wärmestrom vom elektrisch beheizten Ofenkörper sowohl zum Proben- als auch zum Referenztiegel, die üblicherweise gleichartig sind (gleiche Abmaße, gleiches Material). Der Wärmestrom zur Referenz wird durch die Wärmekapazität des Tiegelmaterials und die naturbedingten Wärmeverluste hervorgerufen. Dies gilt bei Gleichheit der Tiegelmaterialien und Symmetrie der Messzelle auch für den Probentiegel ( $\dot{Q}_S = \dot{Q}_R$). Die im Probentiegel eingeschlossene Probensubstanz verursacht jedoch einen zusätzlichen Wärmestrom $\dot{H}$ (dH/ dt), der nun durch Differenzbildung bestimmt werden kann:
$$\dot{H} = \dot{Q}_S - \dot{Q}_R = \frac{T_P - T_S}{R_t} - \frac{T_P - T_R}{R_t} = \frac{T_S - T_R}{R_t} = -\frac{\Delta T}{R_t}\tag{6}$$
Hierin sind $\dot{H}$ = Wärmestrom der Probensubstanz, bzw. $ \dot{Q}_S $ = Wärmestrom zum Proben- bzw. Referenztiegel, $\dot{Q}_R$ = thermischer Widerstand des Messfühlers, $R_t$= Temperatur des Ofens (Temperaturprogramm) und $T_S$ bzw. $T_R$ = Proben- bzw. Referenztemperatur.
Teilkristalline Thermoplaste haben aufgrund ihrer unterschiedlich großen Kristalllamellen keinen festen Schmelzpunkt wie etwa Metalle, sondern einen Schmelzbereich. Kleinere, weniger perfekt aufgebaute Kristallite schmelzen bei einer tieferen Temperatur als große Kristallite. Charakteristisch für jeden teilkristallinen Polymerwerkstoff ist dabei die Schmelz- bzw. Kristallitpeaktemperatur. Die Lage des Peaks auf der Temperaturachse ist durch die Anfangs- ($T_A$), Peak- ($T_K$) und Endtemperatur ($T_E$) gekennzeichnet, die auch bei der Bestimmung anderer thermodynamischer Eigenschaften, wie der spezifischen Enthalpie, von Wichtigkeit sind. Trägt man den Wärmestrom ($T$) $\dot{H}$ über der Temperatur $T$ auf, so erhält man bei teilkristallinen Thermoplasten einen nach dem Bild typischen Verlauf.

Beschreibung der thermodynamischen Materialkennwerte
Die spezifische Wärmekapazität $c$ liegt für Kunststoffe im Bereich von 0,1 bis 5 kJ/kg*K. Das Bild gibt beispielhaft die spezifische Wärmekapazität $c$ in Abhängigkeit von der Temperatur für ein teilkristallines Polyamid wieder.

Amorphe Polymere zeigen einen gegenüber teilkristallinen Polymeren unterschiedlichen Wärmekapazitätsverlauf $c(T)$. Bei $T_G$ ist eine deutliche Niveauänderung im Verlauf der spezifischen Wärmekapazität $c$ zu erkennen. Das nachstehende Bild gibt die spezifische Wärmekapazität $c$ in Abhängigkeit von der Temperatur für ein amorphes Polystyrol wieder.

Die Stoffdaten aus der DSC-Analyse werden nun für die Simulation mit SIGMA für den Bereich oberhalb der Schmelzendtemperatur bzw. der Endtemperatur des Erweichungsbereichs entsprechend der in den Bildern dargestellten gestrichelten Linien durch eine lineare Approximationsfunktion der Form: $$c_p(T) = c_{p0} + c_{pm} \cdot T\tag{7}$$
beschrieben. Dabei kennzeichnet der Index ”0” den Stoffwert bei der Temperatur 0°C, der Index ”m” gibt die Steigung der Stoffwertfunktion an.
Da SIGMA eine Berücksichtigung des Druckeinflusses nicht vorsieht, sollte die Bestimmung der thermodynamischen Materialkennwerte jeweils für einen mittleren Druck erfolgen [Mel98].
Die spezifische Enthalpie $\Delta h$ ergibt sich aus der Integration der spezifischen Wärmekapazität $c$ in den Grenzen $T_1$ und $T_2$, deren Verlauf sich aus der DSC- Analyse ermitteln lässt. So erhält man die Wärmemenge, die je Masseneinheit des Polymers zugeführt werden muss. Es gilt:
$$\Delta h = \int_{T_1}^{T_2} c_p(T) \cdot dT\tag{8}$$
Für die Simulation mit SIGMA interessiert man sich jedoch nicht für den funktionalen Zusammenhang von spezifischer Enthalpie $\Delta h$ über der Temperatur $T$, sondern für die für teilkristalline Polymere oder Blends charakteristischen Kennwerte wie Feststoffenthalpie $\Delta h_F$ und Aufschmelzenthalpie $\Delta h_A$. Die Ermittlung dieser Kennwerte wird im folgenden beispielhaft für ein teilkristallines Polyamid aufgezeigt. Der Aufschmelzvorgang wird durch Wärmemengenzufuhr (Schmelzwärme) in das System eingeleitet und ist bei Erreichen der Endtemperatur $T_E$ beendet. Die bei dieser Temperatur auftretende gesamte Enthalpiedifferenz $\Delta h$ ist der Energieaufwand, um das Polymer vollständig aufzuschmelzen. Durch Tangentenbestimmung im unteren und oberen Temperaturbereich lässt sich diese Gesamtenthalpie in die Teilenthalpien $\Delta h_F$ und $\Delta h_A$ zerlegen.
Mit einer Statistiksoftware lässt sich im unteren Temperaturbereich durch Vergleich der Bestimmtheitsmaße bei verschieden großen Temperaturintervallen [$T_F;T$] eine sinnvolle Approximation erzielen, während im oberen Temperaturbereich das Intervall [$T_E;T_{max}$] als Berechnungsgrundlage für die Tangentenbestimmung dient.
Amorphe Systeme zeigen aufgrund des fehlenden Aufschmelzverlaufs einen prinzipiell anderen Enthalpieverlauf als teilkristalline Polymere. Als charakteristischer Kennwert für jedes amorphe Polymer wird lediglich die Feststoffenthalpie $\Delta h_F$ zu Grunde gelegt. Diese entspricht der Enthalpiegröße am Ende des Erweichungsbereiches bei der Endtemperatur $T_E$.

Nachfolgendes Bild zeigt beispielhaft die Ermittlung der Feststoffenthalpie für ein amorphes Polystyrol.

Wärmeleitfähigkeit
Bei Wärmeleitungsvorgängen unterscheidet man zwischen stationären und instationären Temperaturfeldern. Bei stationären Temperaturfeldern tritt die Wärmeleitfähigkeit $\lambda$ als Stoffwert auf. Sie ist temperaturabhängig und für amorphe Werkstoffe kleiner als für teilkristalline [Mel98].
Die Ermittlung der Wärmeleitfähigkeit $\lambda$ kann beispielsweise mit einem Gerät des Typs Thermoflixer der Firma SWO Polymertechnik durchgeführt werden. Das Messprinzip ist im Bild dargestellt.
Die Bestimmung erfolgt über eine beheizte Prüfkammer, in der sich eine definierte Probenmasse $m$ befindet, und einen in Kontakt mit der Probe befindlichen Messfühler. Der Probe wird hierbei über einen gewissen Zeitraum, der sogenannten Messzeit $t$, eine Energiemenge $\dot{Q}$ zugeführt.

Die Temperaturänderung $\Delta T$, welche die Probe innerhalb dieser Messzeit erfährt, wird vom Messfühler erfasst. Aus den Daten — zugeführte Wärmemenge $Q$ und Temperaturänderung $\Delta T$ — kann nun die Wärmeleitfähigkeit $\lambda = f(Q, \Delta T)$ ermittelt werden.
Der Vorteil dieses Messprinzips gegenüber dem Plattenmodell nach DIN 52 612 besteht in der Möglichkeit der Erfassung von Wärmeleitfähigkeiten $\lambda$ auch in sehr hohen Temperaturbereichen, die bei polymeren Werkstoffen von besonderem Interesse sind. Nachstehendes Bild zeigt einen prinzipiellen Verlauf der Wärmeleitfähigkeit $\lambda$ über der Temperatur $T$ für teilkristalline Polymere am Beispiel eines Polypropylens.

Für die Simulation benötigt man entsprechend der gestrichelten Linie eine Geradengleichung des Typs:
$$\lambda(T) = \lambda_0 + \lambda_m T\tag{9}$$
Die zu ermittelnden Größen der Gleichung sind die spezifische Wärmeleitfähigkeit bei $0^\circ$C ($\lambda_0$) und die Steigung der Wärmeleitfähigkeitsfunktion ($\lambda_m$).
Der Verlauf der Wärmeleitfähigkeit $\lambda$ über der Temperatur für ein amorphes Polystyrol ist in folgendem Bild ergänzend dargestellt.

Schmelzetemperatur
In der Auswertung der DSC-Analysen wird der Verlauf der zugeführten Energie über der Temperatur aufgetragen. Die Kristallisationstemperatur $T_K$ ist bei teilkristallinen Thermoplasten im Kurvenverlauf am Peakmaximum abzulesen. Aus dem Wendepunkt im Verlauf lässt sich bei amorphen Thermoplasten die Glasübergangstemperatur $T_G$ ablesen.
Dichten
Trägt man den Verlauf des spezifischen Volumens $v$ über der Temperatur $T$ für ein teilkristallines Polymer auf, so erkennt man, dass sich das Verhalten über den ganzen Temperaturbereich mathematisch nur schwer oder gar nicht beschreiben lässt.

Ergänzend ist der Verlauf des spezifischen Volumens $v$ über der Temperatur $T$ für ein amorphes Polystyrol dargestellt.

Für die Simulation schmelzedominierter Extruder interessiert jedoch primär der Temperaturbereich oberhalb der Schmelztemperatur $T_K$ bzw. der Glasübergangstemperatur $T_G$. SIGMA benötigt für die Simulation eine Beschreibung der Volumen- bzw. Dichtefunktion in der Form:
$$v(T) = v_0 + v_m T\tag{10}$$
$$\rho(T) = \rho_0 - \rho_m T\tag{11}$$
Hierbei sind:
- $v_0$: das spezifische Volumen
- $v_m$: die Steigung der Volumenfunktion
- $\rho_0$: die spezifische Dichte
- $\rho_m$: die Steigung der Dichtefunktion
Die Vorgehensweise zur Bestimmung der Schüttdichte $\rho_s$ ist im Normblatt DIN 53 466 festgelegt:

Die Schüttdichte $\rho_s$ ist eine Größe, die im Wesentlichen zur Bestimmung des maximalen Massedurchsatzes der Anlage und des Füllgrades $f$ im Feststoffförderbereich dient. So kann z. B. der erforderliche Drehzahlbereich für einen geforderten Durchsatz ermittelt oder bei einer bestimmten Schneckendrehzahl der maximal mögliche Durchsatz bestimmt werden. Die Auswertung erfolgt über folgende Gleichung:
$$\rho_s = \frac{m_1 - m_0}{V_0}\tag{12}$$
mit:
- $m_1$ = Masse des mit der Probe gefüllten Behälters
- $m_0$ = Masse des leeren Behälters
- $V_0$ = Volumen des Behälters
Die Feststoffdichten können nach DIN 53 479 bestimmt werden. Hierbei handelt es sich um eine Methode (Auftriebsverfahren), die die Größe einer bestimmten Probenmasse an Luft mit der in einem flüssigen Medium (hier: dest. Wasser $\rho_{H2O}$ = 1,000 g/ cm³) vergleicht. Das Prinzip ist im folgenden Bild dargestellt.

Für die Feststoffdichte der Probe gilt dann:
$$\rho = \frac{m_1 \cdot \rho_{\mathrm{H_2O}}}{m_1 - m_2}\tag{13}$$
mit:
- $m_1$: Trockenmasse an Luft
- $m_2$: Probenmasse im auftreibenden Medium
- $\rho_{\mathrm{H_2O}}$: Dichte von destilliertem Wasser ($1{,}000,\mathrm{g/cm^3}$)
Granulatgrößen
Bei der Bestimmung der Granulatgröße werden die Proben zunächst volumetrisch aus einer Gesamtheit von $n$ Granulatkörnern gemittelt und später in die Kugelform überführt. Die Bestimmung der Granulatgröße ergibt sich aus der Beziehung:
$$d_{kugel} = \sqrt[3]{\frac{6 \cdot V}{\pi}}\tag{14}$$

Eine weitere Möglichkeit besteht darin, den Granulatdurchmesser $d$ aus einer Gesamtheit von $n$ Proben über die Feststoffdichte $r$ und das Gesamtgewicht der Proben $m_{ges}$ zu ermitteln. Es gilt für die Gesamtheit der $n$ Proben:
$$V_{ges} = \frac{m_{ges}}{\rho}\tag{15}$$
Für einen einzelnen gemittelten Granulatkörper gilt dann:
$$V = \frac{V_{ges}}{n}\tag{16}$$
Der Granulatdurchmesser $d_{Kugel}$ kann anschließend mit obenstehender Gleichung bestimmt werden.
Schmelze-Volumenfließrate
MVR
Abkürzung für: Melt Volume-flow Rate
zu Deutsch: Schmelze-Volumenfließrate
- MVR = Volumen/(10 min)
- Einheit: [cm³/(10 min)]
- veraltet: MVI Melt Volume Index
MFR
Abkürzung für: Melt-flow Rate
zu Deutsch: Schmelze-Massefließrate
- MFR = Masse/(10 min)
- Einheit: [g/(10 min)]
- veraltet: MFI Melt Flow Index (Schmelzeindex)
Bedeutung
Der Schmelzeindex bzw. die Schmelze-Massefließrate dient zur schnellen und einfachen Charakterisierung des Fließverhaltens von Kunststoffschmelzen bei bestimmten Druck- und Temperaturbedingungen mit einem einzigen Zahlenwert. Es gibt die Menge einer Schmelze in Gramm pro 10 Minuten an. Der MVR/MFR nach ISO 1133 wird mittels eines Kapillarrheometers ermittelt. Dabei wird das Material (Granulat oder Pulver) in einem beheizbaren Zylinder aufgeschmolzen und unter einem durch die Auflagelast entstehenden Druck durch eine definierte Düse (Kapillare) gedrückt. Die Werte des MVR/MFR sind ein Maß für die Viskosität einer Kunststoffschmelze und lassen Rückschlüsse auf den Polymerisationsgrad zu (mittlere Anzahl von Monomereinheiten in einem Molekül). Die Abmessung von Düse, Kolben, Vorratszylinder und Gewichtsstücken sind genormt. Der schematische Aufbau des Prüfgerätes ist in dem folgenden Bild dargestellt. Die Bestimmung der Schmelze-Massefließrate erfolgt analog der Schmelze-Volumenfließrate und unterscheidet sich im Messergebnis durch die Schmelzedichte.
Ermittelt wird das austretende Volumen bzw. Masse der Polymerschmelze (des sogenannten Extrudats) als Funktion der Zeit [MHM+05].
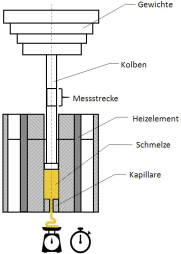
Die ausgeflossene Schmelzemasse wird durch Abscheiden des Flüssigkeitsstranges in vorgegebenen Zeitabständen und Wiegen bestimmt. Als modifizierten Schmelzeindex benutzt man verstärkt den Volumenfließindex MVI/MVR, der das in 10 Minuten extrudierte Schmelzevolumen angibt. Ein wesentlicher Vorteil der Schmelze-Volumenfließrate MVR liegt in der einfachen Messung des Kolbenwegs bei bekanntem Kolbendurchmesser zur Bestimmung des ausgetretenen Schmelzevolumens. Im Gegensatz dazu müssen bei der Schmelze-Massefließrate MFR die abgestochenen Schmelzestränge gewogen werden und es entsteht ein zusätzlicher Aufwand für die Handhabung. Aus diesem Grund kommt die Messung der Massefließrate erst zum Einsatz, wenn die Ermittlung des Schmelzevolumens bei Problemen während der Umsetzung nicht durchzuführen ist.
Um MFI-Werte untereinander vergleichen zu können, muss dessen Wert immer zusätzlich mit dem verwendeten Gewicht und der jeweiligen Prüftemperatur angegeben werden. Die Angabe MFI 190/2,16 bedeutet beispielsweise, dass der Schmelzeindex bei 190°C und einer Kolbenmasse von 2,16 kg ermittelt wurde. [12]
Materialdegradation
Materialdegradation von Polypropylen auf dem gleichläufigen Doppelschneckenextruder
Ab der Version SIGMA13 wurde ein Modell zur Berechnung des Materialabbaus von Polypropylen in die Software integriert. Dies ermöglicht es sich den Molmassenabbau sowohl für den gesamten Prozess als auch über die Schnecke visualisieren zu lassen. Grundlagen des Modells sind durchgeführte Abbauuntersuchungen am Doppelschneckenextruder und das am KTP für den Einschneckenextruder entwickelte Materialabbau Modell für den Einschneckenextruder:
$$\frac{M_n}{M_{n,0}} = \frac{1}{\exp\left(\frac{T}{T_0}\right) \cdot \left(1 + \left(\frac{Y}{Y_0}\right)^{\frac{\Pi \cdot D \cdot n}{b_0}}\right)^{\frac{t_v}{t_{v,0}}}}\tag{17}$$
Das Modell wurde auf Basis der gewonnen Erkenntnisse der experimentellen Untersuchungen modifiziert und parametrisiert. Dafür wurden zum einem die Schergeschwindigkeit durch eine nach Schuler und Ansahl gemittelte Schergeschwindigkeit aus den Schergeschwindigkeiten in Kanal, Spalt und Zwickel ersetzt:
$$\dot{\gamma}_{ia} = \frac{A_{th} \cdot 2 \cdot \pi \cdot n}{s_{ia}}\tag{18}$$
$$\dot{\gamma}_{channel} = \frac{\pi \cdot D_0 \cdot n}{H}\tag{19}$$
$$\dot{\gamma}_{rc} = \frac{\pi \cdot d_0 \cdot n}{s_R}\tag{20}$$
$$\dot{\gamma}_{res} = \omega_{ia} \cdot \dot{\gamma}_{ia} + \omega_{channel} \cdot \dot{\gamma}_{channel} + \omega_{rc} \cdot \dot{\gamma}_{rc}\tag{21}$$
$$\omega_i = \frac{A_i}{A_{free}} = \frac{A_i}{A_{ia} + A_{channel} + A_{rc}}\tag{22}$$
Zudem wurde zur Berechnung des Materialabbaus an jeder Stützstelle die Verweilzeitdifferenz zwischen zwei Stützstellen in die Gleichung integriert. Für die Berechnung des Abbauqoutienten aus Ausgangsmolmasse und berechneter Molmasse an den einzelnen Stützstellen ergibt sich final:
$$\frac{M_w}{M_{w,0}} = \frac{1}{\left[ \exp\left(\frac{T}{T_0}\right) \cdot \left( 1 + \left( \frac{\dot{\gamma}_{res}}{\dot{\gamma}_0} \right)^2 \right) \right]^{\frac{\Delta t_v}{t_{v,0}}}}\tag{23}$$
Die ausgeflossene Schmelzemasse wird durch Abscheiden des Flüssigkeitsstranges in vorgegebenen Zeitabständen und Wiegen bestimmt. Als modifizierten Schmelzeindex benutzt man verstärkt den Volumenfließindex MVI/MVR, der das in 10 Minuten extrudierte Schmelzevolumen angibt. Ein wesentlicher Vorteil der Schmelze-Volumenfließrate MVR liegt in der einfachen Messung des Kolbenwegs bei bekanntem Kolbendurchmesser zur Bestimmung des ausgetretenen Schmelzevolumens. Im Gegensatz dazu müssen bei der Schmelze-Massefließrate MFR die abgestochenen Schmelzestränge gewogen werden und es entsteht ein zusätzlicher Aufwand für die Handhabung. Aus diesem Grund kommt die Messung der Massefließrate erst zum Einsatz, wenn die Ermittlung des Schmelzevolumens bei Problemen während der Umsetzung nicht durchzuführen ist.
Um MFI-Werte untereinander vergleichen zu können, muss dessen Wert immer zusätzlich mit dem verwendeten Gewicht und der jeweiligen Prüftemperatur angegeben werden. Die Angabe MFI 190/2,16 bedeutet beispielsweise, dass der Schmelzeindex bei 190°C und einer Kolbenmasse von 2,16 kg ermittelt wurde [MHM+05].
Mischungsregeln für Polymerblends
Sowohl die rheologischen als auch die thermodynamischen Kennwerte eines binären Systems (z. B. Feststoff- und Schmelzenthalpie von Polymerblends) werden im Allgemeinen als über einen linearen Mittelwert der Daten der Rohkomponenten nicht ausreichend beschreibbar angesehen. Für die Simulation mit SIGMA bedeutet dies, dass vor Beginn einer Simulation die Materialdaten der binären Systeme bestimmt werden sollten. Dies würde zu zahlreichen Messungen führen, bevor der Simulationsprozess tatsächlich beginnt. Wenn nur die Materialdaten für die einzelnen Komponenten vorliegen, werden die Berechnungen für die binären Systeme mit SIGMA die Materialdaten der einzelnen Komponenten auf folgende Weise verwenden:
Rheologische Kenngrößen von Mehrstoffsystemen
Für die Berechnung der Viskosität von zweiphasigen Polymerblends gibt es in der Literatur, je nach Anspruch an die Genauigkeit, einfachere oder mathematisch kompliziertere Mischungsregeln. In der Simulationssoftware SIGMA werden folgende allgemeine Mischungsregeln verwendet: Zum einen die einfachste und weitverbreitetste logarithmische Mischungsregel von Arrhenius:
$$\log \eta_{MIX} = w_1 \cdot \log \eta_1 + w_2 \cdot \log \eta_2\tag{24}$$
zum anderen die Mischungsregel nach Mantford:
$$\eta_{MIX}^{1/3.4} = w_1 \cdot \eta_1^{1/3.4} + w_2 \cdot \eta_2^{1/3.4}\tag{25}$$
Die Bestimmung der Mischungsviskosität aus den Viskositäten der Einzelkomponenten $\eta$ und den Gewichtsanteilen $w_i$ mit SIGMA ist nachstehend dargestellt.

Um die Viskosität $\eta_{MIX}$ bei gegebener Schergeschwindigkeit $\dot{\gamma}$ für eine Polymermischung berechnen zu können, werden zunächst die Mischungsviskositäten $\eta_{MIX\,1}$ und $\eta_{MIX\,2}$ für die definierten Schergeschwindigkeiten $\dot{\gamma}_1 = 0,9 \cdot \dot{\gamma}$ und $\dot{\gamma}_2 = 1,1 \cdot \dot{\gamma}$ bestimmt.
Für den Ansatz nach Mantford gilt:
$$\eta_{MIX\,1}^{1/3.4} = w_1 \cdot \eta_{1.1}^{1/3.4} + w_2 \cdot \eta_{2.1}^{1/3.4}\tag{26}$$
$$\eta_{MIX\,2}^{1/3.4} = w_1 \cdot \eta_{1.2}^{1/3.4} + w_2 \cdot \eta_{2.2}^{1/3.4}\tag{27}$$
Analog dazu ergibt sich für die logarithmische Mischungsregel (Arrhenius):
$$\log \eta_{MIX\,2} = w_1 \cdot \log \eta_{1.1} + w_2 \cdot \log \eta_{2.1}\tag{28}$$
$$\log \eta_{MIX\,2} = w_1 \cdot \log \eta_{1.2} + w_2 \cdot \log \eta_{2.2}\tag{29}$$
Sind diese Größen bekannt, folgt für den Fließexponenten n und die Konsistenz K des approximierten Blendsegments zwischen $\dot{\gamma}_1 = \dot{\gamma}_{MIX\,1}$ und $\dot{\gamma}_2 = \dot{\gamma}_{MIX\,2}$:
$$n = 1 + \frac{\log\left(\frac{\eta_{MIX\,1}}{\eta_{MIX\,2}}\right)}{\log\left(\frac{\dot{\gamma}_{MIX\,1}}{\dot{\gamma}_{MIX\,2}}\right)}\tag{30}$$
$$K = \frac{\eta_{MIX\,1}}{\dot{\gamma}_{MIX\,1}^{n-1}}\tag{31}$$
Die gesuchte Viskosität $\eta_{MIX}$ ergibt sich schließlich durch:
$$\eta_{MIX} = K \cdot \dot{\gamma}_{MIX}^{n-1}\tag{32}$$
Liegt die dispergierte Phase in fester oder hochviskoser Form vor, kann man von gefüllten Systemen sprechen. Für die Simulation muss bei einem gefüllten Polymer zuerst das Basispolymer und dessen Partikeldurchmesser definiert werden. Anschließend wird der Füllstoff definiert. Hierzu sind eine Reihe von Materialdaten nötig: Der Partikeldurchmesser d, der Massenanteil w, die Feststoffdichte $\rho$, die Schüttdichte $\rho_S$, die Wärmeleitfähigkeit des Feststoffs $\lambda_0$ sowie die spezifische Wärmekapazität $c_0$. Ähnlich dem Polymerblend stehen bei gefüllten Polymeren auch zwei Mischungsgleichungen zur Verfügung. Zum einen der einfache Ansatz nach Einstein:
$$\eta_{MIX} = \eta_1 \cdot (1 + 2,5 \cdot \phi_2)\tag{33}$$
und schließlich der nach Hashin:
$$\eta_{MIX} = \eta_1 \cdot \left[1 + 2 \cdot \frac{\phi_2}{1 - \phi_2}\right]\tag{34}$$
In diesen Gleichungen bedeutet $\eta_1$ die Viskosität des Basispolymers und $\phi_2$ der Volumenanteil der zugesetzten Komponente.
Thermodynamische Kenngrößen von Mehrstoffsystemen
Experimentell bestimmte Kristallitschmelztemperaturen sowohl für Polymerblends als auch für gefüllte Systeme (Compounds) sind in der Abbildung dargestellt. Für Polymerblends wird mit SIGMA die Kristallitschmelztemperatur $T_{K.MIX}$ aus den Gewichtsanteilen $w_i$ und den Kristallitschmelztemperaturen $T_{K.i}$ wie folgt berechnet:
$$T_{K.MIX} = w_1 \cdot T_{K.1} + w_2 \cdot T_{K.2}\tag{35}$$
während für Compounds gilt:
$$T_{K.MIX} = T_{K.1}\tag{36}$$
Die Kristallitschmelztemperatur $T_{K.MIX}$ eines gefüllten Polymers (Compound) wird somit gleich der Kristallitschmelztemperatur des Basispolymers angenommen.

Abbildung: Kristallitschmelztemperatur von Mehrstoffsystemen: Polymerblends (links) und Compounds (rechts)
Zur Beschreibung der spezifischen Wärmekapazität c von Mehrstoffsystemen geht man sowohl bei Polymerblends als auch bei gefüllten Systemen von einer einheitlichen Mischungsregel aus. Für die spezifische Wärmekapazität der Mischung gilt:
$$c_{MIX} = w_1 \cdot c_1 + w_2 \cdot c_2\tag{37}$$
wobei den Gewichtsanteilen und den spezifischen Wärmekapazitäten der Einzel- bzw. zugesetzten Komponenten entspricht.
Der spezifische Wärmekapazitätswert $c_{0.MIX}$ der Mischung ergibt sich somit zu:
$$c_{0.MIX} = w_1 \cdot c_{0.1} + w_2 \cdot c_{0.2}\tag{38}$$
Im ersten Bild ist der Verlauf der spezifischen Wärmekapazität $c_0$ für Polymerblends und gefüllte Systeme dargestellt. Auch die Steigung des Wärmekapazitätsverlaufes $c_{m.MIX}$ der Mischung wird für beide Systeme bestimmt:
$$c_{m.MIX} = w_1 \cdot c_{m.1} + w_2 \cdot c_{m.2}\tag{39}$$
Der Zusammenhang zwischen spezifischer Wärmekapazität $c_m$ und den Gewichtsanteilen für Polymerblends und gefüllte Systeme ist im zweiten Bild beispielhaft dargestellt:


Abbildung: Wärmekapazität von Mehrstoffsystemen: Polymerblends (links) und gefüllte Systeme (rechts)
Die spezifische Enthalpie ergibt sich zu:
$$\Delta h = w_1 \cdot \Delta h_1 + w_2 \cdot \Delta h_2 = w_1 \cdot (\Delta h_F + \Delta h_A)_1 + w_2 \cdot (\Delta h_F + \Delta h_A)_2\tag{40}$$
Index „r;1“ bezieht sich auf das Polymer 1 und Index „r;2“ auf das Polymer 2. Zur Beschreibung der spezifischen Enthalpie $\Delta h$ von gefüllten Systemen (Compounds) wird hingegen folgender Ansatz gewählt:
$$\Delta h = w_1 \cdot (\Delta h_F + \Delta h_A)_1 + w_2 \cdot c_2 \cdot \Delta T\tag{41}$$
Index „r;1“ bezieht sich hier auf das Polymer, Index „r;2“ kennzeichnet nun den Füllstoff.
Die Feststoff- $\Delta h_F$ und Aufschmelzenthalpie $\Delta h_A$ bei Polymerblends können wie folgt über die Enthalpiegrößen der Einzelkomponenten bestimmt werden. Für die Feststoff- $\Delta h_{F.MIX}$ bzw. Aufschmelzenthalpie der Mischung $\Delta h_{A.MIX}$ gilt dann:
$$\Delta h_{F.MIX} = w_1 \cdot \Delta h_{F.1} + w_2 \cdot \Delta h_{F.2}\tag{42}$$
$$\Delta h_{A.MIX} = w_1 \cdot \Delta h_{A.1} + w_2 \cdot \Delta h_{A.2}\tag{43}$$
Analog berechnen sich bei Compounds (gefüllten Systemen) die Feststoff- $\Delta h_{F.MIX}$ und Aufschmelzenthalpien $\Delta h_{A.MIX}$ der Mischung folgendermaßen:
$$\Delta h_{F.MIX} = w_1 \cdot \Delta h_{F.1}\tag{44}$$
$$\Delta h_{A.MIX} = w_1 \cdot \Delta h_{A.1} + w_2 \cdot c_2 \cdot \Delta T\tag{45}$$
Die Bilder zeigen exemplarisch Ergebnisse experimenteller Untersuchungen der spezifischen Feststoff- $\Delta h_F$ und spezifischen Aufschmelzenthalpie $\Delta h_A$ von Mehrstoffsystemen.


Abbildung: Spezifische Aufschmelzenthalpie $\Delta h_A$ von Mehrstoffsystemen: Polymerblends (links) und gefüllte Systeme (rechts)
Im Simulationsprogramm SIGMA werden zur Bestimmung der Wärmeleitfähigkeit $\lambda_{MIX}$ für Mehrstoffsysteme aus den Werten der Einzelpolymere $(w_i, \lambda_i)$ folgende Gleichungen zu Grunde gelegt. Für Polymerblends gilt:
$$\lambda_{MIX} = w_1 \cdot \lambda_1 + w_2 \cdot \lambda_2\tag{46}$$
Für gefüllte Polymere (Compounds) wird folgende Beziehung zur Berechnung der Wärmeleitfähigkeit angenommen:
$$\lambda_{MIX} = \lambda_2 \cdot \frac{\lambda_1 + 2 \cdot \lambda_2 - 2 \cdot \phi_1 \cdot (\lambda_2 - \lambda_1)}{\lambda_1 + 2 \cdot \lambda_2 + \phi_1 \cdot (\lambda_2 - \lambda_1)}\tag{47}$$
Während die Indizes „r;1“ und „r;2“ bei Polymerblends den gemischten Einzelpolymeren 1 und 2 entsprechen, gilt bei gefüllten Systemen für das Basispolymer Index „r;1“ und für den zugesetzten Füllstoff Index „r;2“. Für jede Komponente gilt die lineare Annäherung:
$$\lambda_i = \lambda_{0i} + \lambda_{mi} \cdot T\tag{48}$$
Hierin ist $\lambda_{0i}$ der Wert der linearen Approximationsfunktion für die Wärmeleitfähigkeit einer Komponente bei der Temperatur T = 0°C, während $\lambda_{m,i}$ der Steigung des approximierten Wärmeleitfähigkeitsverlaufs der Komponente für Temperaturen oberhalb der Schmelztemperatur entspricht. Bei Polymerblends ergibt sich die Wärmeleitfähigkeit der Mischung $\lambda_{0,MIX}$ zu:
$$\lambda_{0.MIX} = w_1 \cdot \lambda_{0,1} + w_2 \cdot \lambda_{0,2}\tag{49}$$
Die Steigung der Wärmeleitfähigkeitsfunktion der Mischung $\lambda_{m,MIX}$ berechnet sich mit:
$$\lambda_{m.MIX} = w_1 \cdot \lambda_{m,1} + w_2 \cdot \lambda_{m,2}\tag{50}$$
Für gefüllte Polymere (Compounds) ergeben sich zur Bestimmung von $\lambda_{0,MIX}$ und $\lambda_{m,MIX}$ folgende Mischungsgleichungen:
$$\lambda_{0.MIX} = \lambda_{0.2} \cdot \frac{\lambda_{0,1} + 2 \cdot \lambda_{0,2} - 2 \cdot \phi_1 \cdot (\lambda_{0,2} - \lambda_{0,1})}{\lambda_{0.1} + 2 \cdot \lambda_{0.2} + \phi_1 \cdot (\lambda_{0.2} - \lambda_{0.1})}\tag{51}$$
und
$$\lambda_{m.MIX} = \lambda_{m.2} \cdot \frac{\lambda_{m.1} + 2 \cdot \lambda_{m.2} - 2 \cdot \phi_1 \cdot (\lambda_{m.2} - \lambda_{m.1})}{\lambda_{m.1} + 2 \cdot \lambda_{m.2} + \phi_1 \cdot (\lambda_{m.2} - \lambda_{m.1})}\tag{52}$$
Dichten von Mehrstoffsystemen
Die Berechnung der Feststoffdichte und Schmelzedichte $\rho_{MIX}$ von Polymerblends und Compounds aus den Dichten $\rho_i$ und Gewichtsanteilen $w_i$ der Einzelpolymere bzw. des Basispolymers und des Füllstoffes folgt über die identische Gleichung:
$$\frac{1}{\rho_{MIX}} = \frac{w_1}{\rho_1} + \frac{w_2}{\rho_2}\tag{53}$$
Die Berechnung des spezifischen Volumens v von Polymerblends und Compounds aus den spezifischen Volumina $v_i$ und Gewichtsanteilen $w_i$ der Einzelpolymere bzw. des Basispolymers und des Füllstoffes erfolgt über die Gleichung:
$$v_{MIX} = w_1 \cdot v_1 + w_2 \cdot v_2\tag{54}$$
Für Polymerblends und gefüllte Polymere (Compounds) ergeben sich zur Bestimmung von $v_{0MIX}$ und $v_{mMIX}$ folgende Mischungsgleichungen:
$$v_{0.MIX} = w_1 \cdot v_{0.1} + w_2 \cdot v_{0.2}\tag{55}$$
und
$$v_{m.MIX} = w_1 \cdot v_{m.1} + w_2 \cdot v_{m.2}\tag{56}$$
Zur Ermittlung der Schüttdichte $\rho_{S.MIX}$ von Mehrstoffsystemen wie Polymerblends und Compounds mit den Granulatdurchmessern $d_1$ und $d_2$ (wobei $d_1 < d_2$ gelten soll) der Einzelkomponenten bzw. des Basispolymers und des Füllstoffes müssen zunächst einige Betrachtungen angestellt werden. Im folgenden Bild ist die Schüttdichte $\rho_{S.MIX}$ einer Schüttung aus zwei verschiedenen Kornfraktionen dargestellt.

Dabei soll sowohl für das Polymerblend als auch für das gefüllte System (Compound) gelten, dass der Granulatdurchmesser der kleineren Kornfraktion sehr viel kleiner als der der größeren Fraktion ist ($d_1 << d_2$). Trägt man die Schüttdichte $\rho_{S.MIX}$ einer Schüttung aus zwei verschiedenen Kornfraktionen über dem Gewichtsanteil der kleineren Fraktion $w_1$ auf, so hat jeder Verlauf unabhängig vom Lückenanteil $\varepsilon$ ein Maximum bei der Sättigungskonzentration $w_1 = w_{Sät}$. Die Sättigungskonzentration ergibt sich zu:
$$w_{Sät} = \frac{\rho_2 \cdot (1 - \rho_\infty) \cdot (1 - \varepsilon)}{\rho_1 + \rho_2 \cdot (1 - \rho_\infty) \cdot (1 - \varepsilon)}\tag{57}$$
mit dem Grenzausfüllgrad für eine kubisch-flächenzentrierte Packung:
$$\rho_\infty = \frac{V_{Kugel}}{V_{gesamt}} = \frac{\pi}{3 \cdot \sqrt{2}} \approx 0,74\tag{58}$$
Hier ist $V_{Kugel}$ das Volumen, welches die größere Materialkomponente bezogen auf das Gesamtvolumen $V_{gesamt}$ maximal einnehmen kann. Der Lückenanteil, der zu eng ist, als dass die kleine Materialkomponente (Mat. 1) hineinpassen würde, wird $\varepsilon = 0,25$ gesetzt. Daraus ergibt sich für die Sättigungsschüttdichte (Schüttdichte des Mischbereiches):
$$\rho_{Sät} = \rho_1 + (1 - \rho_\infty) \cdot (1 - \varepsilon) \cdot \rho_2\tag{59}$$
Zur Bestimmung der Schüttdichte $\rho_{S.MIX}$ von Mehrstoffsystemen bei Polymerblends und Compounds mit $d_1 < d_2$ werden nun drei Fälle unterschieden. Die Vorgehensweise der drei Berechnungsarten ist nachfolgend dargestellt. Als Unterteilungskriterium gilt bei allen Berechnungsarten das Verhältnis der Kornfraktionen $d_1/d_2$. So geht man zunächst von nur zwei verschiedenen Berechnungsansätzen aus ($d_1 < 0,25d_2$ bzw. $d_1 > 0,75d_2$), während sich der dritte Berechnungsansatz aus der linearen Mittelung der beiden anderen im Übergangsbereich berechnet ($0,25d_2 < d_1 < 0,75d_2$).
Schüttdichte von Mehrstoffsystemen (Polymerblends und Compounds mit $d_1 < d_2$)
Berechnungsart I (falls $d_1 « d_2$ d. h. $d_1 < 0,25 d_2$)
- falls $w < w_{Sät}$
$$\rho_{Mix} = \left(1 - \frac{w_1}{w_{Sät}}\right)\rho_1 + \frac{w_1}{w_{Sät}} \rho_{Sät}\tag{60}$$
- falls $w \geq w_{Sät}$
$$\rho_{Mix} = \left(1 - \frac{1 - w_1}{1 - w_{Sät}}\right)\rho_2 + \frac{1 - w_1}{1 - w_{Sät}} \rho_{Sät}\tag{61}$$
Berechnungsart II (falls $d_1 > 0,75 d_2$)
$$\frac{1}{\rho_{Mix}} = \frac{w_1}{\rho_1} + \frac{w_2}{\rho_2}\tag{62}$$
Berechnungsart III (falls $0,25 d_2 < d_1 < 0,75 d_2$)
$$\rho_{Mix} = (\rho_{Mix I} + \rho_{Mix II}) / 2\tag{63}$$
= Lineare Mittelung von Berechnungsart I und II
Polymerblends
Grenzflächenspannung von Polymerblends
Die Grenzflächenspannung kann experimentell durch verschiedene Methoden bestimmt werden, unter anderem mit:
- „Breaking Thread“,
- „Pendant Drop“ und
- „Spinning Drop“.
Die „Breaking Thread“-Methode beruht auf der theoretischen Grundlage der Beschreibung des Zerfalls eines flüssigen Newton'schen Fadens in einer Newton'schen Matrix. Allerdings beschränkt sich diese Methode auf Mehrstoffsysteme, bei denen die Schmelztemperatur der dispersen Phase über der der Matrix liegt. Außerdem sollte die Nullviskosität $\eta_0$ (Viskosität $\eta$ bei $\dot{\gamma}$ gegen 0) der Matrix 40 kPas nicht überschreiten. Den schematischen Aufbau des für die Messungen aufgebauten Versuchsstandes zeigt nachfolgendes Bild. Während der gesamten Versuchsdauer wird der Heiztisch mit Stickstoff gespült. Vor Beginn der Messung wird das System im Heiztisch für ungefähr 10 Minuten bei 220 °C getempert, um Retardationseffekte während des Aufschmelzens zu minimieren. Anschließend folgt das Hochheizen des Systems auf die gewünschte Versuchstemperatur. Sobald auch der Faden aufgeschmolzen ist, bilden sich Kapillarwellen an seiner Grenzfläche zur Matrix. Der gesamte Vorgang wird mit einer CCD-Kamera aufgezeichnet.
Diese sinusförmigen Kapillarwellen oder Fadeneinschnürungen werden in großen Zeitintervallen in einen Rechner eingelesen und ausgewertet.
Von dem Faden werden der Ausgangsdurchmesser $D_0$, die Wellenlänge $\lambda$ der größte und der kleinste Fadendurchmesser $D_{max}$ und $D_{min}$ gemessen. Nachfolgendes Bild zeigt die prinzipielle Form einer solchen Kapillarwelle mit ihren für die theoretische Betrachtung kennzeichnenden Größen.

Abbildung: Schematische Darstellung einer Kapillarwelle mit kennzeichnenden Größen
Die Grenzflächenspannung $\gamma_{12}$ ist dann eine Funktion der Amplitudenwachstumsrate $q$, der dimensionslosen Wachstumsrate $Ω$, der Matrixviskosität $\eta_c$ sowie des Fadenaußendurchmessers $D_0$ und ergibt sich zu:
$$\gamma_{12} = \frac{q \cdot \eta_c \cdot D_0}{\Omega(p,X)}\tag{64}$$
Die Amplitudenwachstumsrate $q$ kann aus der Steigung $S$ der relativen Amplitude $\log\left(2 \cdot \frac{a_s}{D_0}\right)$ über der Zeit t bestimmt werden:
$$q = S \cdot \ln 10\tag{65}$$

Abbildung: Verlauf der relativen Amplitude $\log\left(2 \cdot \frac{a_s}{D_0}\right)$ über der Zeit t für ein PPT/B4 -und ein PPH/B3-Blend bei 260 °C
Für die Schwingungsamplitude gilt hierbei:
$$a_s = \frac{D_{max} - D_{min}}{4}\tag{66}$$
Zur Berechnung der Grenzflächenspannung $\gamma_{12}$ wird in dieser Arbeit die dimensionslose Wachstumsrate $\Omega(p,X)$ verwendet. Hierin gelten für das Viskositätsverhältnis:
$$p = \frac{\eta_d}{\eta_c}\tag{67}$$
und für die Wellenzahl, die experimentell gemessen wird:
$$X = \frac{\pi \cdot D_0}{\lambda}\tag{68}$$
Im nachfolgenden Bild ist der Verlauf der dimensionslosen Wachstumsrate $Ω$ in Abhängigkeit vom Viskositätsverhältnis $p$ und der Wellenzahl $X$ dargestellt. Die durchgezogene Linie zeigt die Maxima der dimensionslosen Wachstumsrate $Ω_m$.
Trägt man die ermittelten $\gamma_{12}$ - Werte für unterschiedliche Temperaturen $T$ auf, so können die Wertepaare oberhalb der Kristallitschmelz- $T_K$ für teilkristalline Polymerpaare bzw. Glasübergangstemperatur $T_G$ für amorphe Polymerpaare durch eine lineare Approximationsfunktion der Form angenähert werden:
$$\gamma_{12}(T) = \gamma_{12,0} - \gamma_{12,m} \cdot T\tag{69}$$
Abbildung fliegt evtl. raus. Text brauch ggf. ebenfalls angepasst werden.
Abbildung: Dimensionslose Wachstumsrate $\Omega$ als Funktion der Wellenzahl X und des Viskositätsverhältnisses p
Der Wert $\gamma_{12,0}$ ist hierbei der Schnittpunkt der Approximationsfunktion mit der Ordinatenachse, während $\gamma_{12,m}$ der Steigung dieser Funktion entspricht. Im folgenden Bild ist der prinzipielle Verlauf der Grenzflächenspannung über der Temperatur T für ein Polypropylen (PP)/ Polyamid (PA6)- Blend prinzipiell dargestellt.

Abbildung: Profil der Grenzflächenspannung $\gamma{12}$ als Funktion der Temperatur T für ein semikristallines Polypropylen (PP) / Polyamid (PA6) - Blend
In der Literatur findet man für den Betrag der Steigung der Geraden den Näherungswert $\gamma_{12,m}$=0,01 mN/m °C. In der Realität schwankt dieser Wert aber von Polymerpaar zu Polymerpaar. Damit genügen zur Ermittlung der Approximationsfunktion lediglich zwei Messungen der Grenzflächenspannung $\gamma_{12}$ bei zwei unterschiedlichen Temperaturen T. So kommt man bei der „Breaking Thread“-Methode mit Hilfe der erweiterten Approximationsfunktion zu einer schnellen Ermittlung der Grenzflächenspannungen $\gamma_{12}$ oberhalb der Schmelztemperatur $T_K$ bei geringem messtechnischen Aufwand.
Die Methode des „hängenden Tropfens“ (pendant drop method) ist das vielseitigste und zuverlässigste Verfahren, sowohl zur Messung der Oberflächen- als auch der Grenzflächenspannung von Polymeren. Das liegt einerseits daran, dass sich der Gleichgewichtszustand zwischen den Polymerphasen im Vergleich zu anderen Messverfahren häufig schnell einstellt und andererseits an der Möglichkeit, die Messungen auch in inerter Atmosphäre durchzuführen. Das Verfahren beruht auf der optischen Vermessung der Gestalt eines Flüssigkeits- oder Schmelzetropfens, der sich im hydrostatischen Gleichgewicht mit der umgebenden Phase befindet. Dieses Profil wird mit der theoretisch vorhersagbaren Tropfenform verglichen, die sich auf der Grundlage der Gauß-Laplace-Gleichung berechnen lässt. Die Grenzflächen- oder Oberflächenspannung ergibt sich dann zu:
$$\gamma_{12} = g \cdot \Delta\rho \cdot d_1^2 \cdot \frac{1}{H}\tag{70}$$

Abbildung: Profil des hängenden Tropfens
Darin ist g die Erdbeschleunigung, $\Delta\rho$ die Dichtedifferenz der Polymerphasen und 1/H ein Korrekturfaktor, dessen Wert in Abhängigkeit des Formfaktors S mit
$$S = \frac{d_2}{d_1}\tag{71}$$
ermittelt wird. Dabei ist $d_1$ der größte Tropfendurchmesser und $d_2$ der Tropfendurchmesser im Abstand $d_1$ vom Scheitelpunkt. Werte des Korrekturfaktors 1/H lassen sich auf der Grundlage von Tabellen auf numerische Weise mit Hilfe der folgenden Gleichungen ermitteln:
$$\frac{1}{H} = \left(\frac{0,32720}{S^{2.56651}}\right) - 0,97553 \cdot S^2 + 0,84059 \cdot S - 0,18069\tag{72}$$
für $0,401 \leq S \leq 0,46$
$$\frac{1}{H} = \left(\frac{0,31968}{S^{2.39725}}\right) - 0,46898 \cdot S^2 + 0,50059 \cdot S - 0,13261\tag{73}$$
für $0,46 \leq S \leq 0,59$
$$\frac{1}{H} = \left(\frac{0,31522}{S^{2.62435}}\right) - 0,11714 \cdot S^2 + 0,15756 \cdot S - 0,05285\tag{74}$$
für $0,59 \leq S \leq 0,68$
$$\frac{1}{H} = \left(\frac{0,31345}{S^{2.61267}}\right) - 0,09155 \cdot S^2 + 0,14701 \cdot S - 0,05877\tag{75}$$
für $0,68 \leq S \leq 0,90$
$$\frac{1}{H} = \left(\frac{0,30715}{S^{2.84636}}\right) - 0,69116 \cdot S^3 + 1,08315 \cdot S^2 - 0,18341 \cdot S - 0,20970\tag{76}$$
für $0,90 \leq S \leq 1,00$
Damit kann die Grenzflächen- oder Oberflächenspannung aus den Werten zweier Durchmesser sowie den Schmelzedichten berechnet werden. Es muss jedoch sichergestellt sein, dass sich der Schmelzetropfen mit seiner umgebenden Phase im Gleichgewichtszustand befindet. Bei niedrigviskosen Newton'schen Fluiden ist dies normalerweise sofort der Fall, während der Vorgang besonders bei der Messung hochviskoser viskoelastischer Medien bis zu einigen Stunden dauern kann.
Abgesehen vom optischen Aufwand ist diese Methode apparativ einfach, erfordert in der Praxis jedoch erhebliches Geschick zur Bildung auswertbarer Tropfen. Des weiteren müssen zur erfolgreichen Versuchsdurchführung verschiedene Voraussetzungen und Einflüsse berücksichtigt werden. In die Berechnung der Grenzflächen- und Oberflächenspannung geht die Differenz der Schmelzedichten ein, die für Polymere bei beliebigen Temperaturen in der Literatur nur vereinzelt vorliegen. Somit müssen diese Daten experimentell bestimmt werden und sind daher mit einem Fehler behaftet. Bei der praktischen Anwendung dieses Verfahrens existieren zudem methodische Restriktionen. Bei der Messung der Grenzflächenspannung wird der Schmelzetropfen in der kontinuierlichen Schmelzephase eines zweiten Polymers gebildet. Notwendige Bedingungen für eine geeignete Materialkombination sind jedoch Unverträglichkeit der Polymere sowie eine nicht zu hohe Schmelzeviskosität der kontinuierlichen Phase, die zur optischen Erfassung der Tropfenkontur zusätzlich transparent sein muss. Des weiteren kann beim Aufschmelzprozess beider Phasen aufgrund von Ausgasungs- oder Zersetzungserscheinungen Blasenbildung auftreten, die zu einer veränderten Tropfenform und somit zu unrealistischen Ergebnissen führt.
Das Messprinzip der Methode des „rotierenden Tropfens“ (spinning drop method) beruht ebenfalls auf der Vermessung der Kontur eines Tropfens, die sich jedoch unter dem Einfluss der Zentrifugalkraft ausbildet. Rotiert eine zylindrische Kapillare, in der sich ein Tropfen und eine spezifisch schwerere Flüssigkeit befindet, mit konstanter hoher Geschwindigkeit (2000-8000 1/min) um ihre Längsachse, dann wird der Tropfen unter dem Einfluss der Zentrifugalkraft eine zylindrische Gestalt mit abgerundeten Enden annehmen.

Abbildung: Prinzipskizze zur Messung der Grenzflächenspannung nach der Methode des rotierenden Tropfens. Der Tropfen 1 der leichten Phase deformiert sich zur Gestalt 2
Das Profil des Tropfens wird von der Grenzflächen- bzw. Oberflächenspannung, der Dichtedifferenz sowie der Zentrifugalkraft bestimmt. Da der Einfluss der Erdbeschleunigung vernachlässigbar ist, ergibt sich die Grenzflächenspannung (Oberflächenspannung) zu:
$$\gamma_{12} = \frac{\Delta\rho \cdot \omega^2}{4 \cdot Q}\tag{77}$$
mit W der Winkelgeschwindigkeit der Kapillare und einer Konstanten Q, definiert durch:
$$L_0 = \frac{(4/3) \cdot (Q \cdot R^3 + 1)}{(Q \cdot R^3)^{1/3}}\tag{78}$$
In dieser Gleichung ist $L_0$ die Gleichgewichtslänge des rotierenden Tropfens und R der Tropfenradius. Diese Methode hat sich besonders für die Messung von Systemen mit extrem niedrigen Grenzflächenspannungen durchgesetzt. Durch moderne Mess- und Regeltechnik sind noch Messungen bis zu $10^{-5}$ - $10^{-6}$ mN/m möglich. Daneben zeichnet sich dieses Prinzip dadurch aus, dass die Grenzfläche durch keinen Fremdkörper gestört wird und zudem Entmischungsvorgänge sowie Zwischenphasenbildungen beobachtet werden können. Nachteilig wirkt sich bei dieser Methode das langsame Einstellen des Gleichgewichtszustandes aus. So wurde bei der Messung von Flüssigkeiten mittlerer Viskosität (300-500 Pas) ein entsprechender Zustand erst nach mehr als drei Stunden bei 6100 1/min erreicht.
Gefüllte Polymere
Zugfestigkeit
Die Zugfestigkeit von Agglomeraten ist definiert als die maximale Zugkraft $F_N$, bezogen auf die Querschnittsfläche eines Agglomerates, wobei die Kraft senkrecht zur Fläche zu wirken hat [Sch75]. Probleme bei der Berechnung der Zugfestigkeit ergeben sich aus der Tatsache, dass es sich bei den Agglomeraten nicht um Kontinua handelt, sondern um eine Schüttung von Primärteilchen, die unregelmäßig geformt und im allgemeinen regellos angeordnet im Agglomerat vorliegen. Nimmt man nun vereinfachend an, dass die Kräfte in Agglomeraten nur an den Kontaktstellen der einzelnen Primärteilchen übertragen werden, so folgt hieraus und aus der regellosen Anordnung der Teilchen, dass sich die maximale Zugkraft der einzelnen Primärteilchen $F_{Np}$ als eine Funktion der Dehnung der Agglomerate ergibt.
 Abbildung: Kraft-Dehnungsverhalten von Agglomeraten [Sch75]
Die Zugfestigkeit ergibt sich somit aus der Summe der einzelnen Haftkräfte bezogen auf die Querschnittsfläche der Agglomerate:
$$\sigma_z = \frac{F_{N,max}}{A} = \frac{1}{A} \sum_{i=1}^{n} F_{Np,i}(\Delta l)\tag{79}$$
Da das Kraft - Dehnungsverhalten der Agglomerate weitgehend unbekannt ist, ist diese Beziehung aber ohne praktische Bedeutung. Schubert [Sch75] hat verschiedene Ansätze zur Beschreibung der Zugfestigkeit von Agglomeraten zusammengetragen. Unter anderen wird ein Ansatz von Rumpf [Rum61] für statistisch gepackte, monodisperse Partikel vorgestellt:
$$\sigma_z = (1 - \varepsilon) \cdot k \cdot \frac{F_H}{A_p} = \frac{(1 - \varepsilon)}{\varepsilon} \cdot \frac{F_H}{d_p^2}\tag{80}$$
Dieser Ansatz zeichnet sich vor allem dadurch aus, dass er ohne Anpassungsfaktoren auskommt und gleichzeitig für bestimmte Fälle eine ausgezeichnete Übereinstimmung mit experimentellen Ergebnissen zeigt. Einzig die Haftkräfte $F_H$ sind unbestimmt. Die Art der Haftkräfte, die für die Zugfestigkeit von entscheidender Bedeutung sind, hängt entscheidend von der Agglomeratgröße, dem Flüssigkeitssättigungsgrad und dem elektrischen Potential bzw. der Flächenladungsdichte ab. Zum Vergleich der Haftkräfte sind die Ergebnisse der Berechnung der unterschiedlichen Haftkräfte anhand eines Kugel – Kugel Modells dargestellt.
 Abbildung: Haftkraft für verschiedene Bindungsmechanismen nach Rumpf [Rum74]
Man erkennt, dass Flüssigkeitsbrücken und van-der-Waals Kräfte den größten Einfluss auf die Haftkraft haben. Elektrostatische Bindungskräfte haben eine größere Reichweite, so dass sie hauptsächlich für Anlagerungsvorgänge von Bedeutung sind. Man erkennt außerdem, dass der Schwerkrafteinfluss erst bei großen Partikeldurchmessern (1,6 mm) überwiegt. Zu beachten ist hierbei, dass dieser Wert für ideal glatte Kugel berechnet wurde. Für reale Systeme dürfte dieser Wert weit niedriger liegen.
Messung von Zugfestigkeiten
Hierbei werden die zu untersuchenden Agglomerate in die runde Probenaufnahme gegeben, komprimiert und dann noch getwistet. Unter Twisten versteht man das vom Jenike - Schergerät bekannte Verdrehen des Komprimierungsstabes in der Probenaufnahme, so dass Umlagerungs- und Umorientierungsvorgänge stattfinden können. Nachdem die Probenaufnahme gefüllt ist, werden die beiden Hälften der Probenaufnahme auseinander gezogen und die Kraft, die dazu nötig ist, wird gemessen. Die Zugfestigkeit kann dann aus dem Verhältnis der beim Auseinanderbrechen der Hälften wirkenden Kraft zur Querschnittsfläche des Gerätes berechnet werden. Diese und weitere Testmethoden sind im Detail in [Sch75],[Wic91],[PC97] beschrieben.
Nachfolgend ist exemplarisch die Zugfestigkeit von Talkum in Abhängigkeit der Porosität aufgetragen.

Die Messungen dieser Werte fanden auf einem Gerät statt [YFY82].
Porosität
Die Porosität ist definiert als das Verhältnis von Hohlraumvolumen zu Gesamtvolumen.
$$\psi = \frac{V_H}{V_{ges}}\tag{81}$$
mit:
- $\psi$ = Porosität,
- $V_H$ = Hohlraumvolumen,
- $V_{ges}$ = Gesamtvolumen.
Die Porosität kann sehr unterschiedlicher Art sein, ohne dass man diesen Unterschied einem Agglomerat äußerlich ansehen muss. Im folgenden Bild sind verschiedene Porenarten am Modell eines Einzelpartikels dargestellt.
Es werden geschlossene und zugängliche Poren, Poren mit stetig gleichem Durchmesser, Poren, die sich stetig verjüngen und nur über eine enge Kapillare zugänglich sind, sowie durchströmbare Poren unterschieden. Oberflächenrauigkeiten sind ebenfalls zu berücksichtigen.
Poren bedingen bei Einzelpartikeln die Porosität $\psi_p$. Agglomeriert man derartige Partikel, erhält man die Agglomeratporosität $\psi_a$. Sie ist das Verhältnis vom Hohlraumvolumen zwischen den Partikeln zum Agglomeratvolumen. Problematisch bei dieser Definition ist die Angabe des Agglomeratvolumens in Hinblick auf die Randzonen.
Wird ein Haufwerk aus Agglomeraten gebildet, so stellt sich zusätzlich die Schüttgutporosität $\psi_b$ ein, die das Verhältnis vom Hohlraumvolumen zwischen den Agglomeraten zum Gesamtvolumen des Haufwerks ist. Die Gesamtporosität $\psi$ setzt sich aus den einzelnen Porositäten zusammen. Es gilt:
$$(1 - \psi) = (1 - \psi_p)(1 - \psi_a)(1 - \psi_b)\tag{82}$$

Abbildung: Schematische Darstellung von Porositäten a) Einzelpartikel, b) Schüttgut [PHS79]
Im Allgemeinen kann bei einer Messung nicht getrennt werden, welcher Anteil der Primärpartikelporosität $\psi_p$, welcher der Agglomeratporosität $\psi_a$ und welcher Anteil der Schüttgutporosität $\psi_b$ zuzurechnen ist. Gemessen werden meist Dichten. Ein poröser Stoff hat eine geringere Dichte als die Feststoffdichte $\rho_f$. Die Dichte der Einzelpartikel $\rho_p$ ist mit der Porosität wie folgt verknüpft:
$$\rho_p = (1 - \psi_p) \cdot \rho_f\tag{83}$$
Die Agglomeratdichte ist
$$\rho_a = (1 - \psi_p) \cdot (1 - \psi_a) \cdot \rho_f\tag{84}$$
Entsprechend gilt für die Schüttgutdichte $\rho_b$
$$\rho_b = (1 - \psi_p) \cdot (1 - \psi_a) \cdot (1 - \psi_b) \cdot \rho_f\tag{85}$$
Neben den verschiedenen Porenarten sind auch verschiedene Porengrößen zu berücksichtigen. Nachfolgend ist die Verteilungsdichtekurve der Porenradien für ein Schüttgut, bestehend aus Agglomeraten, dargestellt. Im allgemeinen unterscheiden sich die Porengrößen in den drei Systemen – Einzelpartikel, Agglomerat und Haufwerk – deutlich. Im Idealfall ergeben sich verschiedene Maxima der Verteilungsdichte (multimodal).
 Abbildung: Schematische Porenradienverteilung [PHS79]
Für die Ermittlung der Porosität von Agglomeraten oder Einzelpartikeln stehen eine Reihe von Messmethoden zur Verfügung. Erwähnt seinen hier nur die Bildanalyse und das Quecksilberporosimeter.
Messung der Porosität
Bildanalyse
Bei der Bildanalyse werden von einem Agglomerat ein oder mehrere Schnitte angefertigt und der Flächenanteil des Hohlraums sowie der Feststoffanteil der Primärpartikel ermittelt. Mit Hilfe von Serienschnitten kann zwischen offenen und geschlossenen Poren unterschieden werden. Außerdem können die Größenverteilung und der Formfaktor ermittelt werden. Aus einem einzigen Schnittbild kann nur für kugelförmige Poren die Größenverteilung errechnet werden. Die mittlere Flächenporosität stimmt jedoch für beliebige Poren gut mit der Gesamtporosität überein.
Quecksilber-Penetrationsmethode
Diese von Washburn 1921 [Was21] vorgeschlagene Methode eignet sich zur Bestimmung des Porenvolumens und der Porenradienverteilung. Quecksilber benetzt sehr schlecht und umhüllt die Agglomerate. Das von dem Agglomerat verdrängte Quecksilbervolumen wird von einem Quecksilber Porosimeter gemessen.
Bei bekannter Feststoffdichte ergibt sich die Agglomeratdichte entsprechend DIN 53193 oder DIN 51057 aus dem verdrängten Volumen und der Massendifferenz. In Abhängigkeit vom aufgewendeten Druck dringt Quecksilber entsprechend der Gauß-Laplace Gleichung
$$p = \frac{2\sigma \cos(\Theta)}{r}\tag{86}$$
mit:
- $p$ = aufgewendeter Druck,
- $\sigma$ = Oberflächenspannung des Quecksilbers,
- $\Theta$ = Randwinkel von Quecksilber,
- $r$ = Porenradius
in kleine Poren ein. Mit dieser Gleichung lässt sich die Porenradienverteilung berechnen [PHS79]. Bei höheren Drücken muss die Kompressibilität des Quecksilbers berücksichtigt werden.
Literatur
[Dul79] Dullien, F.A.L.: Porous Media - Fluid Transport and Pore Structure, Academic Press, 1979
[HKP89] Hensen, F.; Knappe, W.; Potente, H.: Handbuch der Kunststoff-Extrusionstechnik, Band 1, Hanser Publishers, München, Wien, 1989
[Mel98] Melisch, U.: Grundlagen zur Simulation des Förder- und Plastifizierprozesses dichtkämmender Gleichdrall-Doppelschneckenextruder; Dissertation; Universität Paderborn; 1998
[MHM+05] Menges, W.; Haberstroh, E.; Michaeli, W.; Schmachtenberg, E.: Werkstoffkunde Kunststoffe. 5., völlig überarbeitete Auflage, Carl Hanser Verlag, München Wien, 2005
[PC97] Pierrat, P.; Caram, H.S.: Tensile strength of wet granular materials, Powder Technology, 91(1997), 83-93
[PHS79] Polke, R.; Herrmann, W.; Sommer, K.: Charakterisierung von Agglomeraten, Chemie Ingenieur Technik, 51(1979)4, 283-288
[Rum61] Rumpf, H.: Agglomeration, Intern. Symposium Philadelphia, 1961, 379-418
[Rum74] Rumpf, H.: Die Wissenschaft des Agglomerierens, Chemie Ingenieur Technik, 46(1974)1, 1-11
[Sch75] Schubert, H.: Tensile Strength of Agglomerates, Powder Technology, 11(1975), 107-119
[Was21] Washburn, E.W.: Proc. Nat. Acad. Sci. U.S., 7(1921), 115
[Wic91] Wicke, R.: Agglomeratkennzeichnung und Prüfmethoden, Technische Akademie Wuppertal, Wuppertal, 1991, 1-32
[YFY82] Yokoyama, T.; Fujii, K.; Yokoyama, T.: Measurement of the tensile Strength of a Powder Bed by a Swing Method Measuring Instrument , Powder Technology, 32(1982), 44 - 52